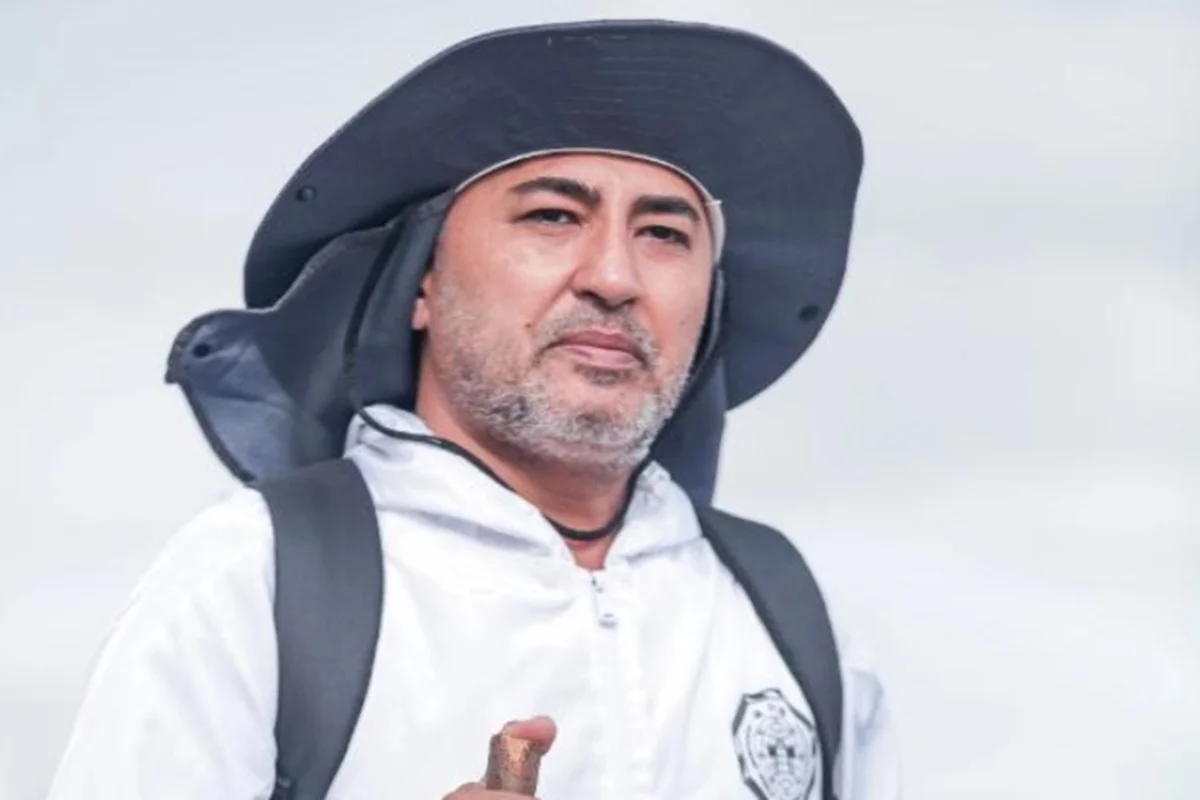
Cristiano Luiz de Carvalho, de 45 anos, cresceu vendo a esclerose lateral amiotrófica (ELA) atravessar gerações de sua família. Segundo ele, 20 parentes já morreram pela doença. Outros 27 tiveram resultado positivo para a mutação genética familiar. Entre eles estão sua mãe e três irmãos — os dois filhos ainda não foram testados.
Em 2019, Cristiano começou a buscar respostas para tantas mortes. Três anos depois, em fevereiro de 2022, um teste genético mostrou que ele carregava a alteração ligada ao gene SOD1. “O mais difícil de tudo isso foi falar para minha família que eu era positivo”, lembra.
A ELA é uma doença neurológica progressiva que destrói as células responsáveis pelo controle dos músculos. Com o avanço, atividades simples, como andar, falar, engolir e respirar, podem ficar comprometidas.
Segundo o neurologista Paulo Sgobbi, diretor médico da PSEG Centro de Pesquisa Clínica, existem diferentes causas genéticas associadas à doença. Algumas alterações no SOD1 podem ser transmitidas entre gerações e provocar quadros agressivos.
Entre no canal de WhatsApp
do Metrópoles Saúde e Ciência
“A ELA é uma doença neurodegenerativa grave e progressiva, caracterizada pela perda dos neurônios motores, que são as células responsáveis pelo controle dos movimentos voluntários”, explica o especialista.
Entenda a esclerose lateral amiotrófica (ELA)
- O que é: doença progressiva que afeta os neurônios responsáveis pelos movimentos.
- Principais sinais: fraqueza muscular, cãibras, fasciculações, alterações na fala e dificuldades para engolir ou respirar.
- Genética: algumas formas são hereditárias e podem estar relacionadas a mutações no SOD1.
- Diagnóstico: envolve avaliação neurológica e exames que ajudam a investigar o comprometimento dos neurônios e descartar outras doenças.
- Tratamento: não há cura, mas existem terapias para retardar a progressão em determinados pacientes.
Cristiano começou a perceber mudanças entre setembro e outubro de 2024. Primeiro surgiu um cansaço intenso. Depois, vieram cãibras pelo corpo. Em 2025, após acompanhamento e exames, recebeu a confirmação de que a doença estava se manifestando.
A notícia trouxe um peso diferente do teste genético. Agora, Cristiano precisava lidar com uma doença que já havia levado tantos familiares. “Começou a cair a ficha. Você tem sonhos, objetivos, muita coisa pela frente”, conta.
Sgobbi explica que pessoas com a mutação relacionada à ELA podem passar anos sem sintomas e, em alguns casos, nunca desenvolver a doença. Por isso, familiares que conhecem a presença de uma variante genética devem receber acompanhamento especializado.
Tratamento trouxe esperança
Cristiano entrou em uma pesquisa clínica e passou a receber a tofersena, medicamento desenvolvido especificamente para a ELA relacionada a mutações no SOD1. A terapia reduz a produção da proteína SOD1, que, em determinadas alterações genéticas, exerce efeito tóxico sobre os neurônios motores.
A aplicação é feita por punção lombar. Cristiano teve dores, fraqueza e outros efeitos nas primeiras doses. Atualmente, na 15ª aplicação, afirma que a fadiga, as cãibras e a fraqueza diminuíram. A melhora permitiu até que ele voltasse a correr.
O neurologista ressalta que recuperar funções não significa que neurônios destruídos tenham sido regenerados. Uma das explicações é que células ainda vivas, mas comprometidas, possam recuperar parte da função quando o mecanismo responsável pela lesão é reduzido.
“Conseguir estabilizar uma doença que naturalmente apresenta progressão contínua já representa um resultado extremamente relevante”, explica Sgobbi.
Segundo a Biogen, fabricante do medicamento, Cristiano é um dos poucos participantes que ainda mantém o acesso ao medicamento, devido ao estágio da doença.
A preocupação que continua
A tofersena é destinada apenas a pacientes com mutações no SOD1 e ainda não possui registro no Brasil. O pedido inicial foi indeferido pela Anvisa em março de 2025, e a fabricante espera resposta para um recurso administrativo.
Para Cristiano, a preocupação vai muito além do próprio tratamento. Há 27 familiares que, segundo ele, já sabem que carregam a mutação e outros que ainda não foram testados.
Após perder 20 parentes, ele teme que novos casos apareçam enquanto o acesso ao medicamento continua limitado no país. “Hoje, a minha maior preocupação é que alguém desenvolva a doença dentro desse cenário e a gente não tenha acesso à medicação”, afirma.